Explorar las categorías
Explora
Fiverr Pro
Español
$
USD
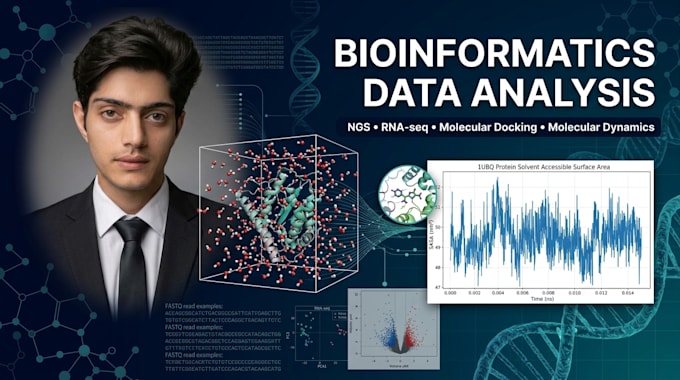
Analista de Bioinformática en RNA Seq, acoplamiento molecular y simulaciones MD
Bienvenido a servicios profesionales de docking molecular y simulación MD
¿Buscas modelado estructural riguroso, de nivel de publicación, para tu proyecto de investigación? Me especializo en docking proteína-ligando y simulaciones de dinámica molecular (MD) de átomo completo usando herramientas estándar de la industria.
Servicios ofrecidos
Simulación de dinámica molecular (GROMACS):
Entregables listos para publicación:
Traducción automática
¿Qué formatos de archivo o detalles necesito proporcionar?
Por favor, proporciona el ID PDB o el archivo .pdb de tu proteína objetivo, junto con la cadena SMILES, SDF o archivo PDB para tu(s) ligando(s).
¿Recibiré los archivos de trayectoria en crudo de GROMACS?
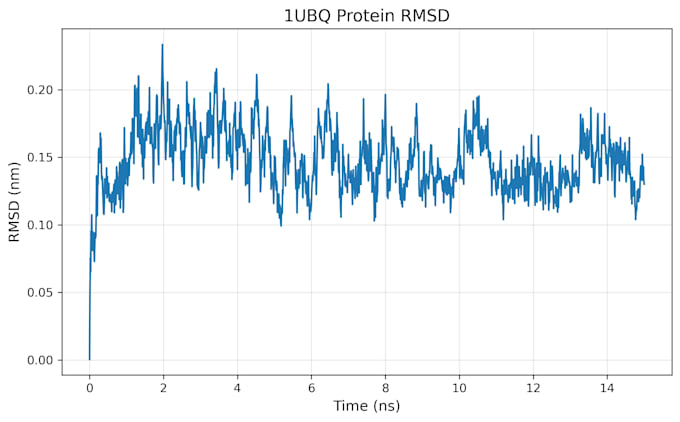
¡Sí! En los paquetes Estándar y Premium, todos los archivos de topología, parámetros y trayectoria (.xtc, .tpr, .edr) se entregan junto con el informe final.
¿Qué force fields utilizas para las simulaciones MD en GROMACS?
Principalmente uso force fields CHARMM36 o AMBER (por ejemplo, ff99SB / ff14SB) para proteínas, junto con CGenFF o AnteChamber/GAFF para la generación de topologías de ligandos.
¿Qué pasa si mi estructura de proteína tiene bucles o residuos faltantes?
Realizo limpieza de estructura, arreglo cadenas laterales faltantes y modelado de bucles ausentes usando herramientas como MODELLER o Swiss-Model antes de realizar la minimización de energía y el docking.